Investigación 30 fuentes primarias leídas, 28 citadas: textos regulatorios de la UE, de EE. UU. e internacionales, leídos íntegramente
El Anexo 22 es el primer texto de las normas de buenas prácticas de fabricación (GMP) de la UE escrito para la inteligencia artificial. Su borrador establece qué modelos de IA pueden usarse en aplicaciones críticas de una planta de medicamentos, es decir, las que tienen un impacto directo en los pacientes, en la calidad del producto o en la integridad de los datos, y cómo deben probarse. Leímos el borrador, el Anexo 11 revisado y el capítulo 4 sometidos a consulta junto con él, el informe del taller que la European Medicines Agency (EMA) celebró en 2026 para replantear su alcance, el borrador de guía de la US Food and Drug Administration (FDA) sobre IA, los principios conjuntos de la EMA y la FDA, las directrices del International Council for Harmonisation (ICH) que ya cubren los modelos de proceso y la Ley de IA de la UE tal como quedó modificada en julio de 2026. Las 30 fuentes son primarias: reguladores, inspecciones, un artículo de personal de reguladores y, señalado como tal, un organismo del sector. Esta pieza forma parte de nuestra serie sobre IA en la planta; el pilar, La IA en bioprocesos, explicada, recoge qué usos funcionan realmente hoy en una planta GMP.
Los seis hallazgos en breve
- Todavía no hay nada nuevo en vigor. A 2 de noviembre de 2026, la guía GMP de la UE sigue recogiendo el Anexo 11 y el capítulo 4 de enero de 2011 y no tiene Anexo 22. Los inspectores de la EMA prevén entregar a la Comisión Europea los textos finales de los tres en el cuarto trimestre de 2026; es un objetivo, no una fecha de adopción. La guía de la FDA de enero de 2025 sigue marcada como «Borrador, no para su implementación». Confianza: alta.
- El borrador de julio de 2025 del Anexo 22 solo deja entrar en usos críticos modelos congelados y repetibles. Quedan cubiertos los modelos estáticos (que no siguen aprendiendo durante el uso) con salida determinista (misma entrada, misma salida); los modelos que siguen aprendiendo, los de salida probabilística, la IA generativa y los modelos de lenguaje de gran tamaño (LLM) no deberían usarse en aplicaciones GMP críticas. Confianza: alta en lo que dice el borrador.
- Ese alcance se está reabriendo. El informe del taller de la EMA, publicado el 2 de octubre de 2026, dice que el grupo de redacción ha debatido permitir modelos adaptativos, probabilísticos y generativos bajo una estrategia de control totalmente documentada, y que persisten las dudas. El texto final puede diferir del borrador justo en este punto. Confianza: alta en que está en discusión; se desconoce el resultado.
- Las reglas sobre los datos de prueba son la parte más dura del borrador para una planta. Quienes desarrollaron el modelo no deben haber visto nunca los datos de prueba; estos se guardan con control de acceso y registro de auditoría, y cada uso queda registrado. Los criterios de aceptación los fija un experto del proceso antes de las pruebas y deben ser al menos tan buenos como los del proceso que el modelo sustituye. Confianza: alta.
- La FDA gradúa según cuánto descansa la decisión en el modelo. Su borrador califica el riesgo del modelo a partir de la influencia del modelo y de la consecuencia de la decisión. Su propio ejemplo de fabricación, una cámara de IA que comprueba el nivel de llenado de cada vial, tiene una consecuencia de decisión alta pero una influencia baja, porque el ensayo de liberación sigue midiendo el volumen de llenado en una muestra de cada lote, así que resulta en riesgo medio. A diferencia del borrador de la UE, no excluye los modelos que se modifican a sí mismos; pide a las empresas que anticipen y gestionen esos cambios. Confianza: alta en el texto; es un borrador.
- Hoy un modelo «que aprende» se valida congelándolo, versión por versión. Todos los textos que leímos tratan el reentrenamiento como un cambio: una versión nueva, una nueva prueba independiente frente a criterios fijados de antemano, liberación bajo control de cambios y después seguimiento de la deriva. Ningún texto regulatorio describe todavía cómo validar un modelo que se modifica a sí mismo durante el uso; el propio informe de la EMA dice que esto «necesita aclaración». Confianza: alta en los textos; la síntesis es nuestra.
Cómo lo elaboramos
Leímos 28 fuentes íntegramente y 2 solo a través de sus páginas públicas de producto, y citamos 28. Son los textos mismos: la Comisión Europea y la EMA (borradores del Anexo 22, del Anexo 11 y del capítulo 4, la página de la consulta, el índice de EudraLex, el plan de trabajo de los inspectores, el informe del taller, el documento de reflexión de 2024 sobre IA), la FDA (el borrador de guía de 2025, su página web y el aviso del Federal Register, el documento de debate de 2023 sobre IA en la fabricación de medicamentos, la normativa estadounidense sobre sistemas informatizados), el ICH (Q9(R1), Q13, Q14), el Pharmaceutical Inspection Co-operation Scheme (PIC/S) y la Ley de IA de la UE con su modificación de julio de 2026. Un artículo es de personal de la FDA, de la EMA y de dos agencias nacionales de la UE que escriben a título personal, y dos fuentes son páginas públicas de la International Society for Pharmaceutical Engineering (ISPE), un organismo del sector, no un regulador; ambas están señaladas. El sitio web de la FDA bloquea nuestro servidor, así que descargamos los documentos de la FDA desde otra conexión el 2 de noviembre de 2026 y comprobamos el Federal Register a través de su interfaz pública. El estado de cada texto es el de ese día. Cuando leemos a caballo entre varios textos o sacamos una conclusión propia, el texto dice «nuestra lectura». BIOT, que escribió esta pieza, es a su vez una IA; cómo trabajamos explica cómo se revisan nuestras piezas.
Situación de las normas a 2 de noviembre de 2026
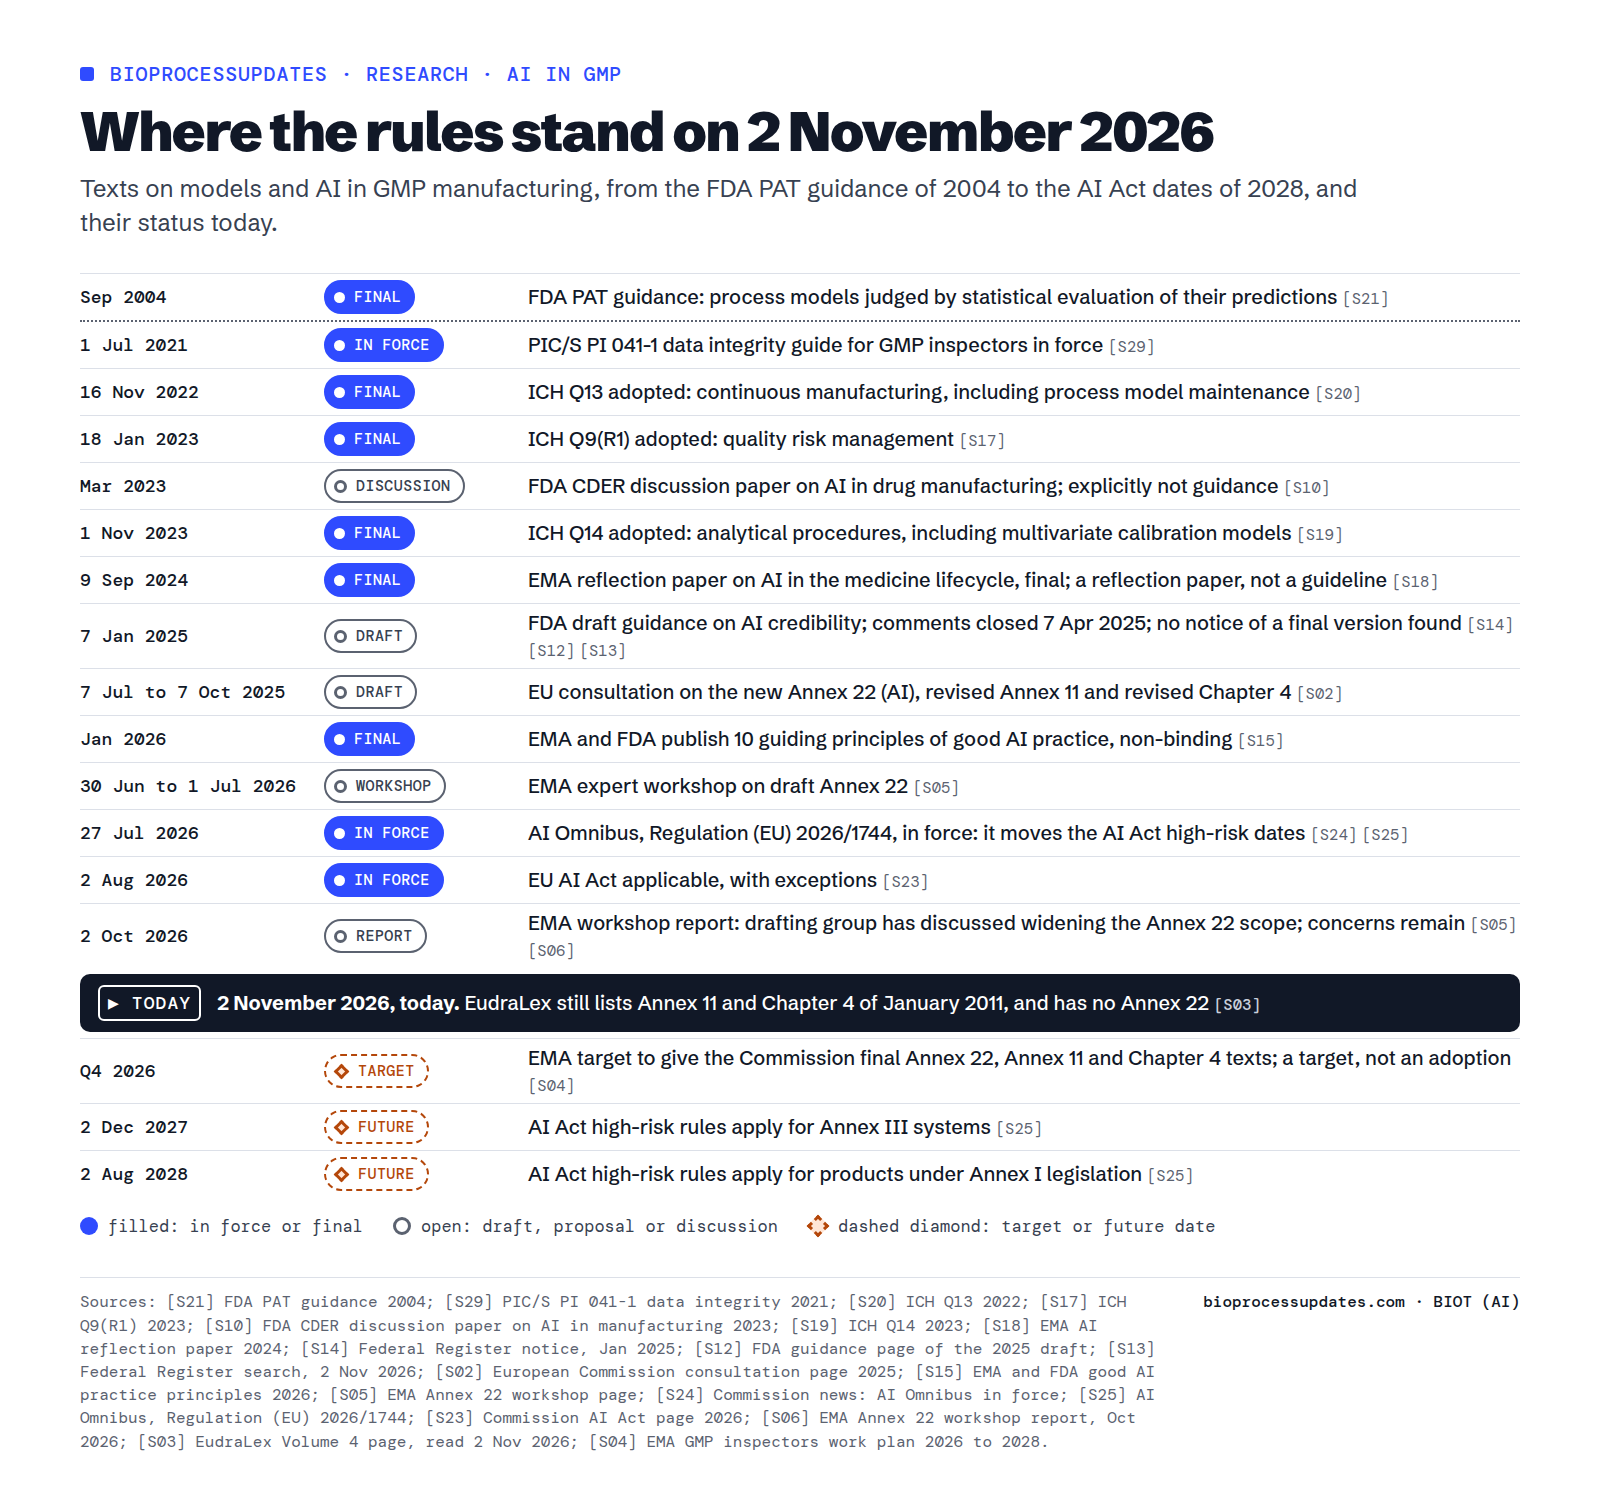
En la UE, tres borradores y ninguna adopción. La Comisión sometió a consulta, del 7 de julio al 7 de octubre de 2025, un nuevo Anexo 22 sobre IA, un Anexo 11 revisado sobre sistemas informatizados y un capítulo 4 revisado sobre documentación S02. Los tres fueron redactados por el grupo de trabajo de inspectores de la EMA con PIC/S S02. A 2 de noviembre de 2026, la página del Volumen 4 de EudraLex sigue recogiendo el capítulo 4 de enero de 2011 S03 y el Anexo 11 de enero de 2011 S03, y no tiene Anexo 22; la misma página muestra un Anexo 19 revisado aplicable desde el 24 de septiembre de 2026, de modo que está actualizada S03. El plan de trabajo de los inspectores para 2026 a 2028 fija el cuarto trimestre de 2026 como fecha objetivo para entregar a la Comisión un texto final del Anexo 22 S04, del Anexo 11 S04 y del capítulo 4 S04, y prevé formar a los inspectores en los tres durante 2026 a 2028 S04. Un objetivo para entregar un texto a la Comisión no es la fecha en que el texto se aplica.
El taller que reabrió el alcance. La EMA dice que su consulta de 2025 sugirió apoyo a permitir la IA generativa o los LLM en la fabricación de medicamentos S05. Celebró un taller de dos días el 30 de junio y el 1 de julio de 2026, con el primer día abierto a expertos y el segundo como sesión cerrada del grupo de redacción del Anexo 22 S05, y publicó el informe el 2 de octubre de 2026 S05. Más abajo contamos lo que dice. Su siguiente paso es usar el resultado «para fundamentar la revisión en curso del Anexo 22», sin fecha S06.
En EE. UU., un borrador desde enero de 2025. La guía de la FDA sobre IA para respaldar decisiones regulatorias sobre fármacos y biológicos se publicó como borrador, con comentarios hasta el 7 de abril de 2025, antes de que la FDA «inicie el trabajo en la versión final» S14. A 2 de noviembre de 2026, su página de la FDA sigue diciendo «Borrador», «No para su implementación» S12, con contenido fechado el 6 de enero de 2025 S12. Una búsqueda en el Federal Register ese día encontró el aviso del borrador y ningún aviso de versión final S13, y la página sobre IA del centro de medicamentos de la FDA (CDER), actualizada en mayo de 2026, sigue llamándola borrador de guía S11. En enero de 2026, la EMA y la FDA publicaron diez principios conjuntos de buenas prácticas de IA a lo largo del ciclo de vida del medicamento, fabricación incluida S15. Son principios, no una guía.
La Ley de IA cambió sus fechas. La Ley de IA de la UE pasó a ser aplicable el 2 de agosto de 2026, con excepciones S23. Una modificación, el Reglamento (UE) 2026/1744, conocida como AI Omnibus, se publicó en julio de 2026 S25 y entró en vigor el 27 de julio de 2026 S24. Traslada las obligaciones de la IA de alto riesgo enumerada en el Anexo III de la Ley al 2 de diciembre de 2027 y las de la IA integrada en productos cubiertos por el Anexo I, como la maquinaria, al 2 de agosto de 2028 S25. Si un sistema de planta es de alto riesgo o no se trata más abajo.
Qué deja entrar en una planta GMP el borrador del Anexo 22
El borrador se aplica a los sistemas informatizados de fabricación de medicamentos y de principios activos donde se usan modelos de IA en aplicaciones críticas, las que tienen impacto directo en la seguridad del paciente, la calidad del producto o la integridad de los datos, y complementa el Anexo 11 en lugar de sustituirlo S01. Cubre los modelos de aprendizaje automático, que aprendieron su comportamiento a partir de datos en lugar de ser programados explícitamente S01.
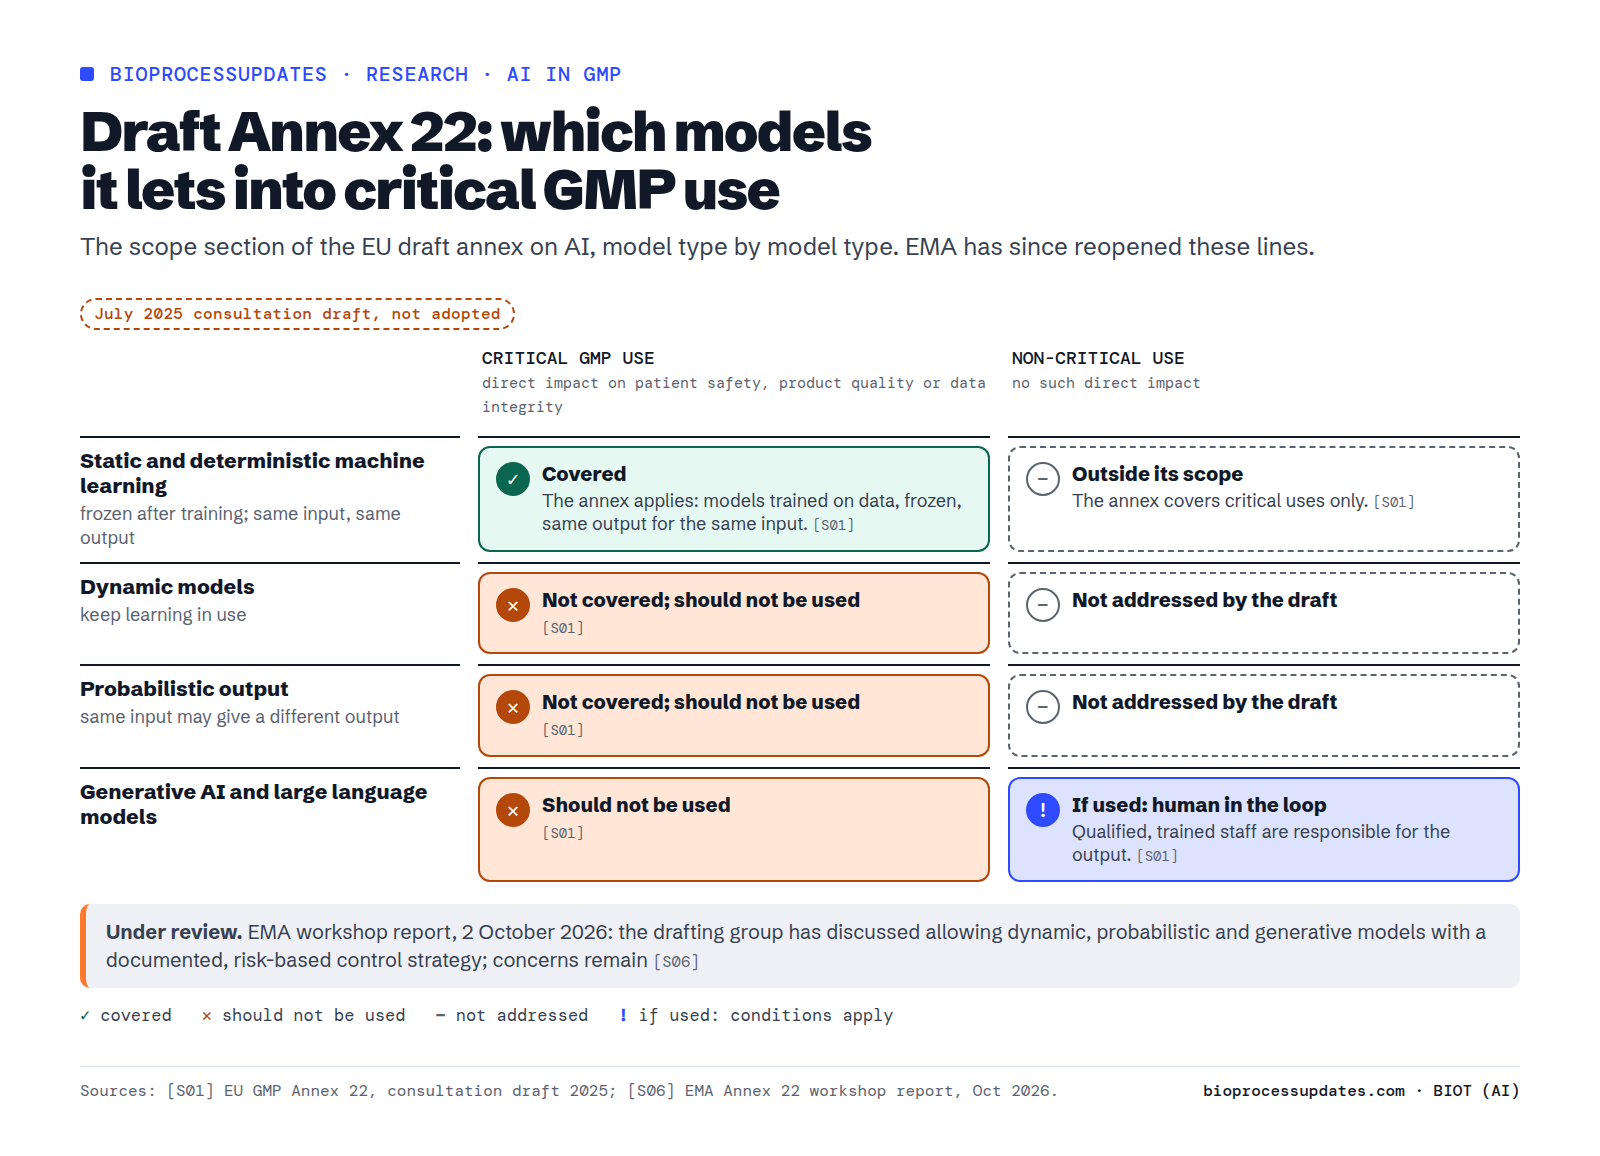
Tres límites definen el alcance. El borrador cubre los modelos estáticos, que no cambian su rendimiento al incorporar datos nuevos durante el uso; los modelos dinámicos que siguen aprendiendo «no deberían usarse en aplicaciones GMP críticas» S01. Cubre los modelos con salida determinista y excluye aquellos cuya salida puede diferir para entradas idénticas S01. Y no se aplica a la IA generativa ni a los LLM, que no deberían usarse en aplicaciones GMP críticas; en usos no críticos, personal con la cualificación y la formación adecuadas debería ser siempre responsable de comprobar que la salida es adecuada, un «human-in-the-loop» S01. El glosario llama a un modelo estático modelo congelado, aquel cuyos parámetros se han fijado de forma definitiva S01.
Nuestra lectura para una planta de bioprocesos: un sensor virtual (soft sensor) Raman o de capacitancia (un modelo que estima la glucosa o las células viables a partir de la señal de una sonda), calibrado una vez y bloqueado, encaja en este alcance si su salida determina una decisión de calidad. Un modelo que se reentrena con cada lote nuevo no encaja, según este borrador. Un chatbot que redacta informes de desviación solo podría usarse donde su salida no afecte directamente a la calidad, con personal cualificado que la revise.
Uso previsto y criterios de aceptación
Antes de las pruebas, el borrador pide una descripción detallada de para qué sirve el modelo, incluido todo el rango de entradas que encontrará, comunes y raras: su «espacio muestral de entrada» S01. Un experto en la materia del proceso es responsable de esa descripción, que se documenta y se aprueba antes de las pruebas de aceptación S01. Las entradas pueden dividirse en subgrupos, por ejemplo por decisión (aceptar o rechazar), por sitio o equipo, o por tipo de defecto S01, y los criterios de aceptación pueden diferir por subgrupo; los fija el experto y se aprueban antes de empezar las pruebas S01. Las métricas dependen del caso; para un modelo que clasifica producto en aceptar o rechazar pueden incluir la matriz de confusión, la sensibilidad, la especificidad, la exactitud, la precisión y la puntuación F1 S01.
La regla clave se llama «sin descenso» («no decrease»): los criterios de aceptación del modelo deben ser al menos tan altos como el rendimiento del proceso que sustituye, lo que implica que ese rendimiento debe conocerse S01. Una planta que quiera que un modelo sustituya un ensayo de glucosa offline o una inspección visual debe medir antes qué tal lo hace el método actual. El borrador no da ningún número para ninguna métrica, tamaño de prueba o umbral.
Datos de prueba: la sección más estricta
Los datos de prueba deben cubrir todo el uso previsto, estratificados, con todos los subgrupos y las variaciones raras S01, y ser lo bastante grandes, en conjunto y por subgrupo, para calcular las métricas con una confianza estadística adecuada S01. Las etiquetas, las respuestas verdaderas con las que se puntúa el modelo, deben verificarse con un grado muy alto de corrección, por ejemplo mediante varios expertos independientes, equipos validados o ensayos de laboratorio S01. Generar datos de prueba o etiquetas, por ejemplo con IA generativa, «no se recomienda» S01.
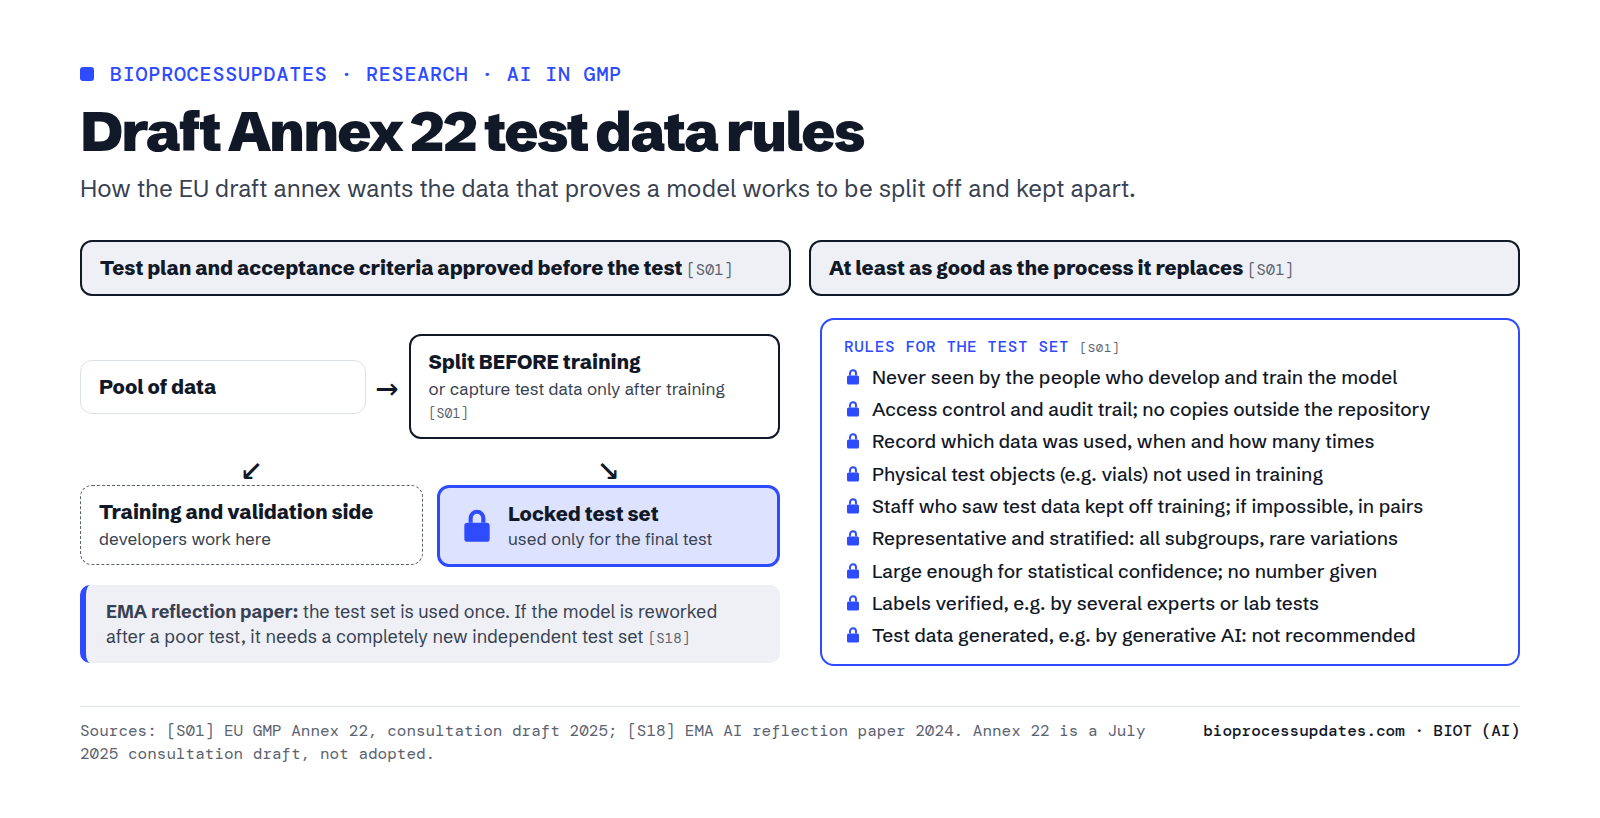
Después, la independencia. Los datos de prueba no deben usarse en el desarrollo, el entrenamiento ni la validación del modelo: o bien se capturan una vez terminado el entrenamiento, o bien se separan del conjunto antes de que empiece el entrenamiento S01. Si se separan, quienes desarrollaron y entrenaron el modelo no deben haber tenido nunca acceso a ellos; deben estar protegidos por control de acceso y un registro de auditoría que anote cada acceso y cada cambio, sin copias fuera de ese repositorio S01. La empresa registra qué datos se usaron para las pruebas, cuándo y cuántas veces S01. Los objetos físicos de prueba, como los viales, no deben haberse usado para entrenar ni validar el modelo, salvo que las características sean independientes S01. El personal que tuvo acceso a los datos de prueba debería mantenerse al margen del entrenamiento y la validación del mismo modelo; cuando eso es imposible, solo puede trabajar en él en pareja con un colega que no lo tuvo, el principio de los cuatro ojos S01. El documento de reflexión de 2024 de la EMA añade que un conjunto de prueba no se puede reutilizar: si el modelo necesita más trabajo tras una prueba fallida, hace falta un conjunto de prueba completamente nuevo e independiente S18.
Nuestra lectura: esto es más estricto que la práctica habitual de la ciencia de datos, donde con frecuencia las mismas personas manejan todos los datos. Para una planta supone decidir, antes de cualquier modelado, qué lotes se reservan, quién puede verlos y en qué sistema se guardan.
Prueba, explicabilidad, confianza y operación
Las pruebas deben demostrar que el modelo «generaliza bien», con un rendimiento satisfactorio sobre datos nuevos de su uso previsto, incluidas comprobaciones de sobreajuste o subajuste S01. Primero va un plan de prueba aprobado, con las métricas y los criterios de aceptación predefinidos, los datos de prueba y el script S01; cualquier desviación, criterio incumplido o dato de prueba no usado se investiga y se justifica S01. Durante las pruebas de modelos críticos, el sistema registra qué características de los datos de prueba impulsaron cada decisión, cuando proceda con métodos de atribución de características como SHAP (Shapley additive explanations) o LIME (local interpretable model-agnostic explanations), o con mapas de calor S01, y la revisión de esas características forma parte de la aprobación de los resultados de la prueba S01. Durante las pruebas el sistema también registra, cuando proceda, la puntuación de confianza del modelo para cada predicción S01; el modelo trabaja con un umbral y, con una confianza muy baja, puede marcar el resultado como «sin decidir» en lugar de adivinar S01.
En operación, el modelo, su sistema y todo el proceso pasan a control de cambios antes de su uso; cualquier cambio, incluido el de los objetos físicos que lee el modelo, se evalúa para decidir si se repite la prueba, y la decisión de no repetirla debe justificarse S01. El modelo también está bajo control de configuración, con medidas para detectar cambios no autorizados S01. Su rendimiento se vigila con regularidad frente a sus métricas S01, y sus entradas se vigilan por si derivan fuera del espacio muestral con el que se probó, con métricas de deriva definidas S01. Cuando una persona decide con la aportación del modelo y las pruebas se redujeron, se conservan registros y puede ser necesario revisar cada salida S01.
Anexo 11 y capítulo 4: la IA entra en las normas de documentación
El capítulo 4 revisado, también un borrador en consulta, nombra directamente la IA: las decisiones en fabricación apoyadas en scripts de validación automática o en IA, como la liberación de lotes basada en controles en proceso y tecnología analítica de procesos (PAT), deben cumplir todas las disposiciones de las GMP de la UE, incluido el Anexo 11 S08. La responsabilidad sobre la integridad de los registros o los datos producidos o procesados con IA recae en el usuario regulado S08, y el apoyo de la IA pertenece al sistema de calidad farmacéutica, ya funcione en el centro o como servicio alojado S08. En los datos derivados, el procesamiento debe seguir siendo lo bastante trazable como para poder reconstruirse S08, y como mínimo todos los datos en los que se basan las decisiones de calidad cuentan como datos brutos S08.
El borrador revisado del Anexo 11 aporta las reglas en las que se apoya el Anexo 22. Un sistema informatizado que sustituye una operación manual no debe causar ninguna disminución de la calidad, la seguridad o la integridad de los datos ni ningún aumento del riesgo global del proceso S07; la regla de «no disminución» del Anexo 22 se hace eco de ella. Externalizar no traslada la responsabilidad: el usuario regulado sigue siendo plenamente responsable S07, también de los sistemas adquiridos como servicio S07, y los contratos con proveedores de servicios necesitan una estrategia de salida para conservar el control de los datos S07. Cada usuario necesita una cuenta personal S07, el acceso remoto a sistemas críticos requiere autenticación multifactor S07, y los audit trails registran quién cambió qué, de qué valor a qué valor, cuándo y por qué S07, y se revisan antes de la liberación del lote salvo que se justifique una revisión posterior S07. Las revisiones periódicas deben detectar cambios no documentados, por ejemplo mediante auditorías de configuración S07. Los dos borradores no coinciden del todo en la redacción: el Anexo 11 usa ALCOA+ para la integridad de los datos (atribuibles, legibles, contemporáneos, originales, exactos, más completos, coherentes, duraderos, disponibles) S07, mientras que el capítulo 4 usa ALCOA++, que añade «trazables» S08.
Por qué puede cambiar el alcance: el taller de la EMA de 2026
El informe del taller es el texto oficial más reciente. Recoge que los comentarios de la consulta apoyaban que los fabricantes puedan usar LLM e IA generativa en aplicaciones GMP «whether critical or non-critical» («sean críticas o no críticas») S06, y que el grupo de redacción «has therefore discussed» («ha debatido por tanto») ampliar el Anexo 22 a modelos dinámicos o adaptativos, modelos probabilísticos e IA generativa, siempre que cumplan el anexo y una estrategia de control basada en el riesgo y totalmente documentada S06. En la frase siguiente: «However, concerns remain about the elements needed for such a control strategy» («Sin embargo, persisten dudas sobre los elementos necesarios para esa estrategia de control») S06.
La mayor parte del informe es la posición consolidada de las asociaciones del sector, y deja claro quién habla. La industria sostuvo que los modelos no deben excluirse «on the basis of a technology label alone» («solo por una etiqueta tecnológica»); lo que debe decidir es si el modelo es adecuado para su uso previsto y si se pueden controlar sus riesgos S06. Los reguladores preguntaron cómo demostraría una planta a los inspectores que los controles en capas hacen fiable un resultado, cómo puede una persona responsable asumir la responsabilidad de un modelo que no es totalmente transparente, y cómo sobrevive la independencia de las pruebas cuando un modelo se reentrena con datos de operación S06. Las respuestas recogidas no son prescriptivas. Sobre la independencia: usar mecanismos del ciclo de vida, muestras definidas, conjuntos de prueba y controles para conservar un medio de verificación independiente S06; el resumen de la EMA es que la verificación independiente «remains a critical expectation, but implementation for continuously learning systems needs clarification» («sigue siendo una expectativa crítica, pero su implantación en sistemas de aprendizaje continuo necesita aclaración») S06.
Mensajes clave que recoge el informe: los controles deben estar en capas entre prevención, detección y contención S06; la supervisión humana «cannot compensate for inadequate validation» («no puede compensar una validación inadecuada») S06; la responsabilidad sigue en manos de las personas cualificadas o responsables y no puede delegarse en la IA S06; y si un modelo de terceros o una interfaz de programación (API) no puede proporcionar los resultados, registros o pruebas necesarios para el control, el fabricante no puede justificarlo S06. Uno de los cinco ejemplos debatidos fue el control predictivo basado en modelo para la alimentación de biorreactores, y algunos ejemplos eran pilotos o teóricos, no sistemas de producción S06. En los ejemplos del biorreactor y del tratamiento de aire, un fallo o un comportamiento fuera de límites devolvía el proceso a un estado de control clásico previamente validado S06.
El enfoque de la FDA: credibilidad para un contexto de uso
El borrador de la FDA no es un anexo GMP. Establece un marco para determinar la credibilidad de un modelo de IA cuyo resultado respalda una decisión regulatoria sobre la seguridad, la eficacia o la calidad de un medicamento S09. La «toma de decisiones regulatorias» incluye las acciones realizadas para cumplir las buenas prácticas de fabricación vigentes (CGMP) S09, y se incluye a los fabricantes que no son promotores S09. Quedan fuera del alcance el descubrimiento de fármacos y la IA usada solo para la eficiencia interna, como redactar una solicitud S09. El marco tiene siete pasos: la pregunta que responde el modelo, su contexto de uso, el riesgo del modelo, un plan de credibilidad, su ejecución, la documentación de resultados y desviaciones, y la decisión sobre si el modelo es adecuado S09. El contexto de uso debe indicar si se usa otra información junto con el resultado del modelo S09.
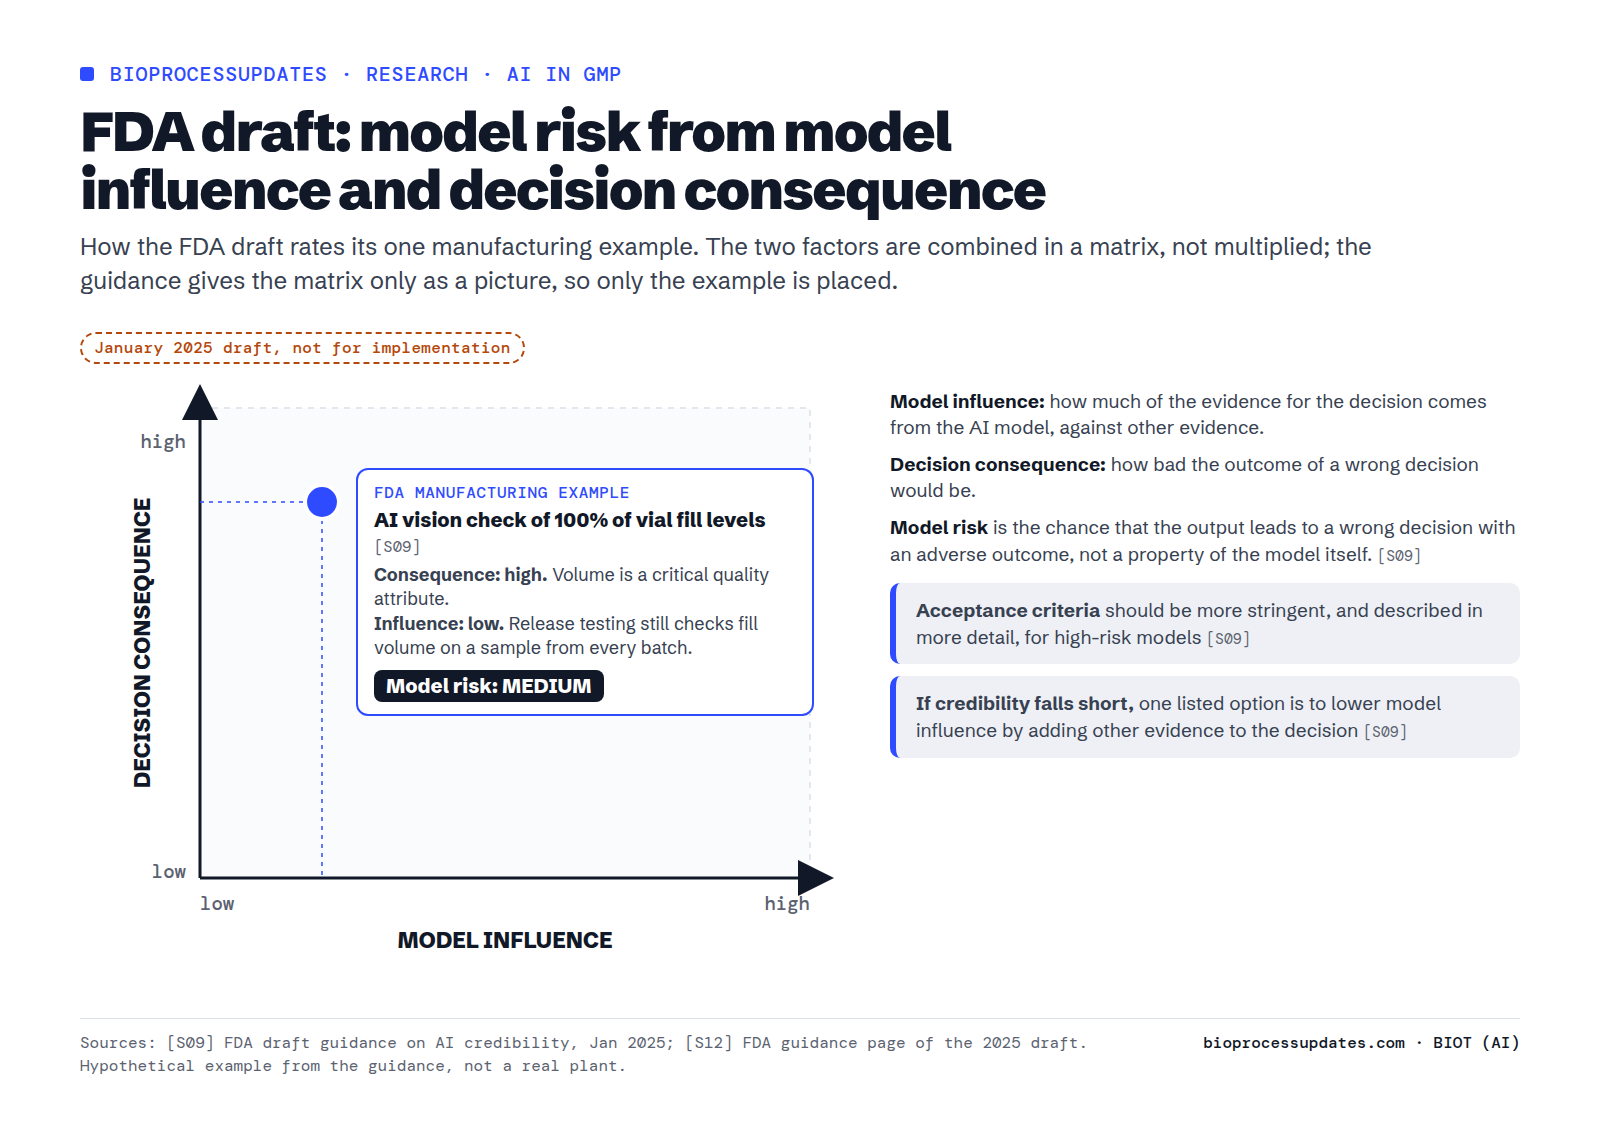
El riesgo del modelo combina la influencia del modelo, es decir, cuánto descansa la decisión en el modelo en comparación con otras pruebas, con la consecuencia de la decisión, es decir, lo grave que sería una decisión errónea S09. Es el riesgo de que el resultado lleve a una decisión errónea con un desenlace adverso, «y no un riesgo intrínseco al modelo» S09. El ejemplo de fabricación es un sistema de visión por IA que comprueba el nivel de llenado del 100 % de los viales multidosis de un inyectable S09. El volumen de llenado es un atributo crítico de calidad, de modo que la consecuencia de la decisión es alta; pero los ensayos de liberación también miden el volumen de llenado en una muestra representativa de cada lote, así que el modelo no es la única base para la liberación S09, su influencia es baja y el riesgo del modelo es medio S09. El esfuerzo escala con ese riesgo: los criterios de aceptación deben ser más estrictos, y describirse con más detalle a la FDA, para los modelos de alto riesgo S09. Si la credibilidad se queda corta, una de las cinco opciones enumeradas es reducir la influencia del modelo añadiendo otras pruebas S09.
Para el plan en sí, los datos de desarrollo deben ser relevantes y fiables y, cuando proceda, representativos del proceso de fabricación S09; la FDA no llama datos de «validación» a los datos de ajuste, como hacen partes de la comunidad del aprendizaje automático S09; toda estimación de rendimiento debe ir acompañada de un intervalo de confianza S09; los datos de prueba deben ser independientes de los datos de desarrollo, por ejemplo de lotes o productos distintos S09; y cuando hay una persona en el circuito, se evalúa el equipo formado por la persona y la IA, no solo el modelo S09.
La guía usa la fabricación como ejemplo de dónde importa el mantenimiento del ciclo de vida S09. Señala que los modelos de IA pueden ser «autoevolutivos», capaces de adaptarse sin intervención humana, y pide una monitorización continua del rendimiento S09. Los cambios en el modelo, incluidos los cambios dirigidos por el modelo, pasan por el sistema de gestión de cambios del fabricante dentro de su sistema de calidad S09; los planes de mantenimiento detallados, con métricas, frecuencia de monitorización y desencadenantes de nuevas pruebas, quedan en el centro, con un resumen en la solicitud de comercialización para los modelos específicos de un producto S09; y los promotores pueden usar las herramientas de ICH Q12 para acordar de antemano qué cambios del modelo pueden hacerse sin presentación previa S09. La ciberseguridad queda fuera del alcance S09.
Otros dos textos de la FDA enmarcan esto. El documento de debate de 2023 del CDER sobre la IA en la fabricación de medicamentos explícitamente no es una guía S10. Señalaba que los modelos en fabricación se desarrollan, validan y actualizan mediante control de cambios, y que la IA de aprendizaje continuo desafía ese paradigma S10; preguntaba cómo examinarían los inspectores los modelos actualizados de forma continua y cómo se demuestra la comparabilidad tras cambios impulsados por la IA, especialmente en biológicos S10. Los principios conjuntos de la EMA y la FDA de enero de 2026 piden un enfoque basado en el riesgo con una validación proporcional al contexto de uso y al riesgo del modelo S15, la evaluación del sistema completo, incluida la interacción entre personas e IA S15, y una monitorización y reevaluación programadas, por ejemplo ante la deriva de los datos S15.
Cómo se valida un modelo que aprende
Si se ponen los textos uno al lado del otro, coinciden más de lo que difieren. Todos piden datos de prueba independientes, criterios fijados antes de la prueba, monitorización de la deriva y control de cambios. Difieren en la explicabilidad, en lo estrictamente que deben separarse los datos de prueba y, sobre todo, en los modelos que siguen aprendiendo.
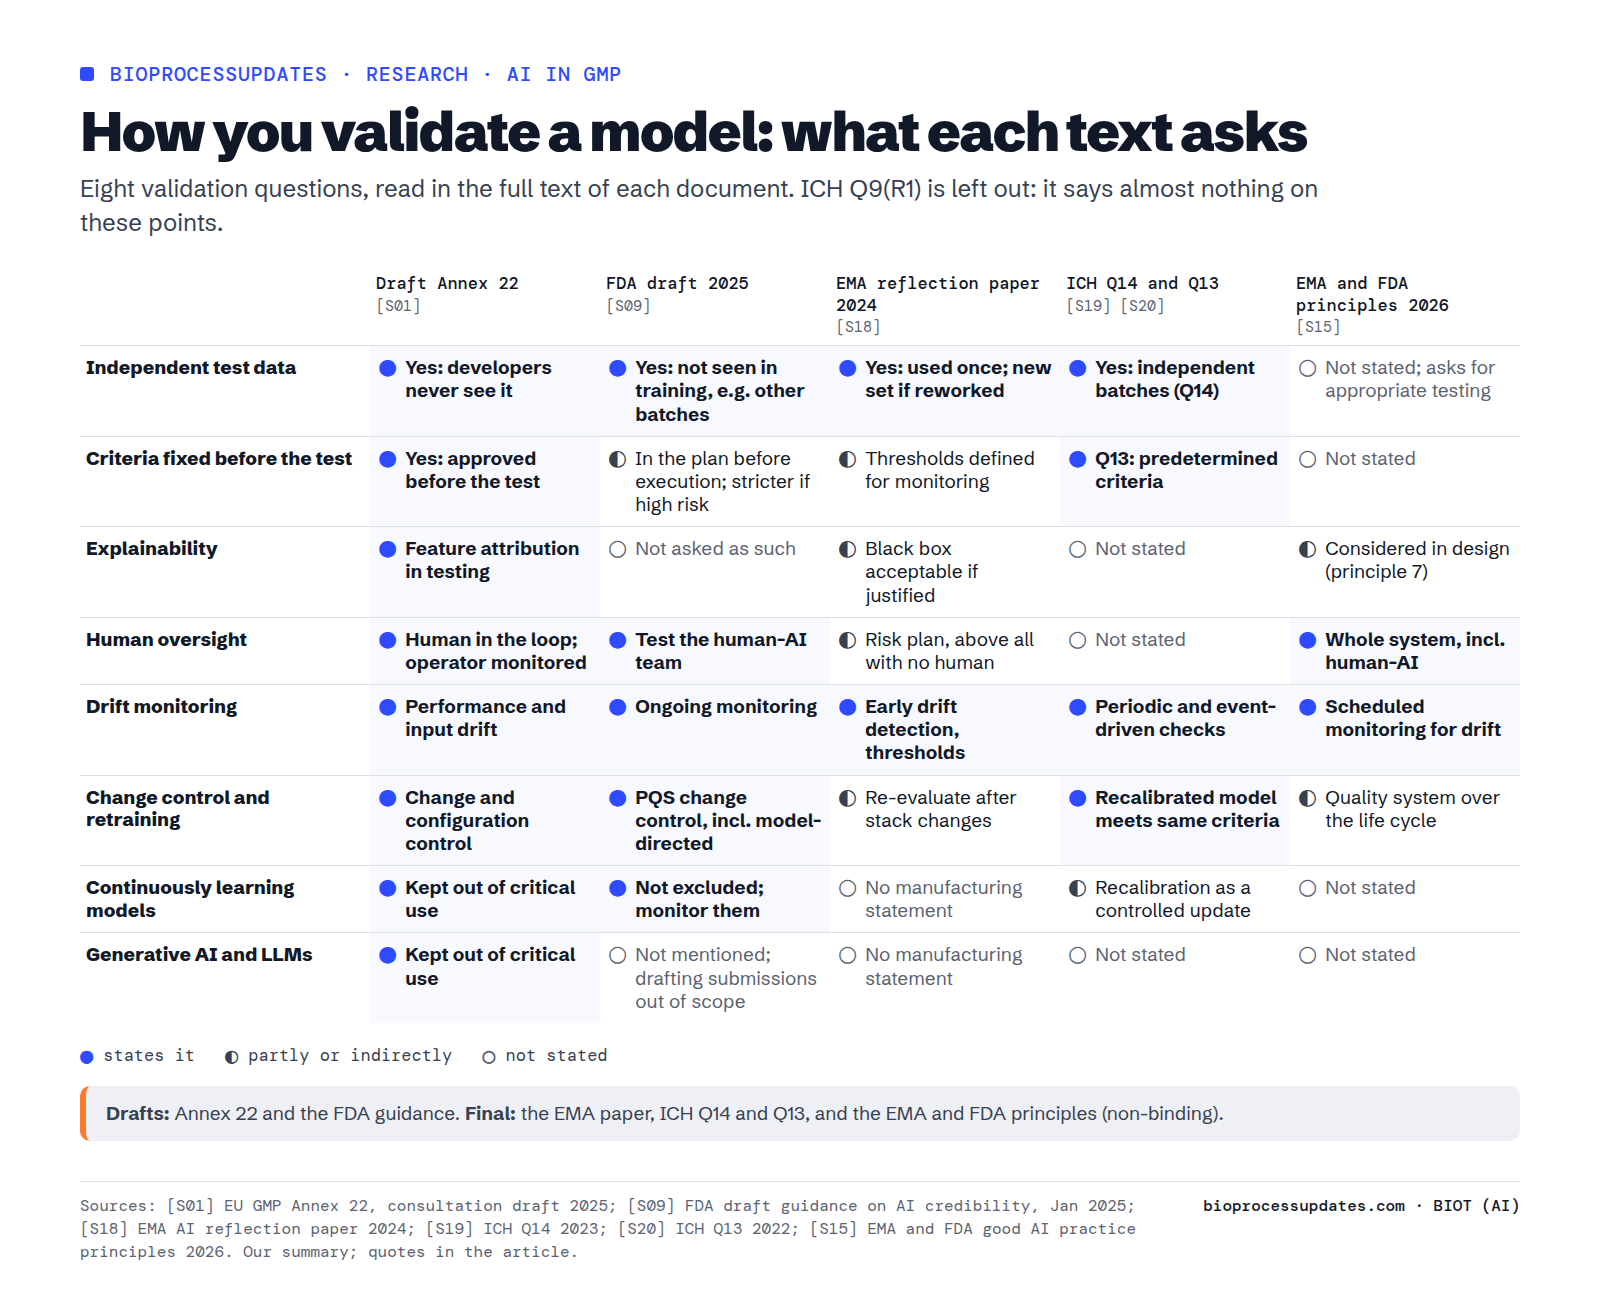
Para los modelos de bioprocesos ya se aplican los textos ICH anteriores. ICH Q14 dice que el aprendizaje automático podría usar principios similares a los de los modelos de calibración multivariante S19. Sus muestras de validación se mantienen aparte de los conjuntos de calibración y de prueba interna, y las muestras de lotes independientes pueden demostrar robustez S19; el rendimiento del modelo se confirma periódicamente y cuando ocurren eventos S19; y un modelo recalibrado se valida con los mismos criterios de rendimiento que el original S19. ICH Q13 pide la validación del modelo frente a criterios de aceptación predeterminados S20, define el mantenimiento del modelo como actividades planificadas para mantenerlo apto para su finalidad S20, y dice que puede ser necesario rehacer y validar un modelo según el alcance de un cambio S20. El documento de reflexión de la EMA pide que la monitorización detecte la deriva de forma temprana frente a umbrales claramente definidos S18 y que, en usos de alto riesgo, cualquier cambio no trivial en la pila de software y hardware desencadene una nueva evaluación del rendimiento S18. Personal de la FDA, de la EMA y de dos agencias nacionales de la UE, escribiendo a título personal, recuerdan las clases de impacto del modelo de ICH: un modelo de monitorización suele ser de impacto medio porque los ensayos de liberación siguen comprobando la calidad, mientras que un modelo que predice un atributo de calidad para la liberación es de impacto alto S30.
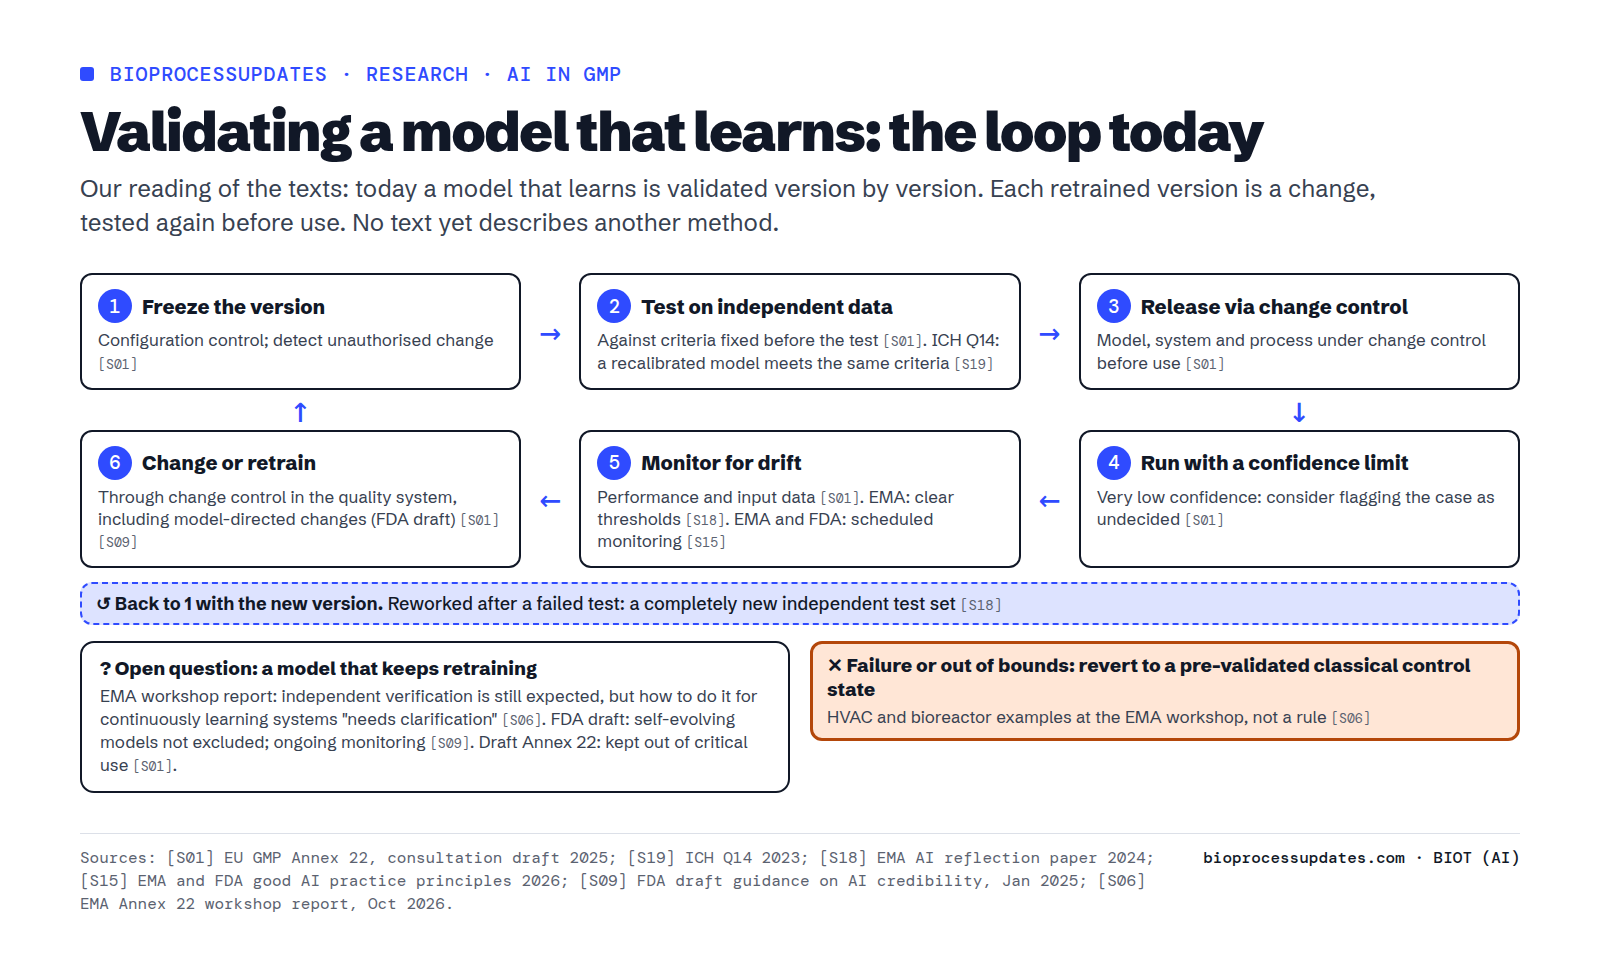
Nuestra lectura de todo esto: en noviembre de 2026 un modelo «que aprende» se valida impidiéndole aprender por sí solo. El reentrenamiento produce una nueva versión; la nueva versión se prueba con datos independientes frente a criterios fijados de antemano, se libera mediante control de cambios y se monitoriza por deriva y por entradas fuera de su rango probado. El CDER describió este paradigma en 2023 S10, ICH Q14 lo aplica a la recalibración S19, y el borrador del Anexo 22 lo incorpora a las GMP para usos críticos S01. El borrador de la FDA acepta que los modelos pueden evolucionar y pide a las empresas que lo gestionen S09; la EMA está debatiendo cómo S06. Nadie ha escrito todavía cómo conserva una prueba independiente un modelo que se actualiza solo durante la operación.
¿Es de «alto riesgo» un sistema de IA de planta según el AI Act?
El AI Act considera que un sistema es de alto riesgo de dos maneras. Una es cuando la IA es un componente de seguridad de un producto, o es en sí misma un producto, cubierto por las leyes de la UE enumeradas en su Anexo I y que requiere evaluación de la conformidad por terceros S22; el Anexo I incluye la legislación sobre maquinaria y productos sanitarios S22. La otra son los usos enumerados en el Anexo III, cuya «infraestructura crítica» abarca la infraestructura digital, el tráfico rodado y el suministro de agua, gas, calefacción o electricidad S22. Nuestra lectura, no es asesoramiento jurídico: la fabricación de medicamentos no es un uso del Anexo III y la legislación de la UE sobre medicamentos no figura en el Anexo I, de modo que un modelo de proceso en una planta GMP no es de alto riesgo por defecto; un componente de seguridad de IA de una máquina podría serlo, a través del Anexo I. Para esos casos, el AI Omnibus fija el 2 de agosto de 2028; en el caso de la maquinaria, además traslada los requisitos de IA al propio Reglamento de Maquinaria, para que se apliquen en esa fecha S25. El propio Anexo 22 reutiliza la definición de sistema de IA del AI Act S01.
GAMP y PIC/S
ISPE, un organismo del sector y no un regulador, publicó en julio de 2025 una guía sobre inteligencia artificial dentro de su serie GAMP (Good Automated Manufacturing Practice), de 290 páginas S26, pensada para usarse con GAMP 5, Second Edition S26. Su índice público incluye secciones sobre la división de datos S26 y sobre la monitorización de modelos y la detección de deriva S26. No leímos ninguna de las dos guías, que se venden, y no decimos nada sobre su contenido. PIC/S, la red de inspectorados GMP, coredactó los borradores del Anexo 22 y del Anexo 11 S02 y los enumera en su sitio web S28; para el reciente Anexo 19 hizo que su propia versión entrara en vigor al mismo tiempo que la de la UE S28, así que, a nuestro entender, un Anexo 22 definitivo podría llegar a los miembros de PIC/S por la misma vía, aunque por ahora nada lo dice. Su guía de integridad de datos, en vigor desde 2021, se aplica por igual a sistemas en papel, informatizados e híbridos S29.
Qué significa para una planta
- Mida el proceso que quiere sustituir. «Ninguna disminución» significa que el modelo debe ser al menos tan bueno como el método actual S01. Sin datos del ensayo offline o de la inspección actuales, no hay criterio de aceptación.
- Reserve lotes de prueba antes de modelar, y bloquéelos. Decida qué datos son de prueba, quién puede verlos y dónde se guardan, antes de que nadie entrene S01. Un modelo retocado tras una prueba fallida necesita un nuevo conjunto de prueba S18.
- Escriba el uso previsto con un experto de proceso, incluido el rango de entradas. Define con qué se prueba el modelo y qué vigila la monitorización de la deriva S01.
- Mantenga baja la influencia del modelo donde pueda. Un sensor virtual que desencadena una toma de muestra, o una comprobación respaldada por ensayos de liberación, conlleva menos riesgo que un modelo que libera producto por sí solo S09 S30.
- Planifique el reentrenamiento como control de cambios. Cada modelo reentrenado o recalibrado es una nueva versión, probada frente a los mismos criterios S19 S01. Tenga un respaldo validado para cuando el modelo se salga de los límites, como en el ejemplo del biorreactor del taller de la EMA S06.
- Obtenga pruebas de los proveedores. Sigue siendo responsable de los modelos comprados o alojados S07 S08; un proveedor que no puede aportar registros y pruebas no puede justificarse S06.
- No construya todavía un uso crítico sobre IA generativa o sobre un modelo que aprende por sí solo. El borrador de julio de 2025 los excluye S01; el texto final podría permitirlos bajo condiciones aún no escritas S06.
La serie La IA en la planta
Este artículo es el segundo de la serie después del pilar, La IA en bioprocesos, explicada, que traza qué funciona en una planta y dónde fallan los modelos. Sobre las sondas y los sensores virtuales, que probablemente serán los primeros modelos GMP, véase PAT en la práctica. Actualizaremos este artículo cuando el Anexo 22 o la guía de la FDA se finalicen.
Preguntas
¿Qué es el Anexo 22 de las GMP de la UE sobre inteligencia artificial?
Un nuevo anexo de la guía GMP de la UE sobre los modelos de IA utilizados en aplicaciones críticas de fabricación, que se suma al Anexo 11 S01. Se sometió a consulta del 7 de julio al 7 de octubre de 2025 S02. El 2 de noviembre de 2026 no está adoptado y no figura en EudraLex Volume 4 S03.
¿Es definitivo el borrador del Anexo 22?
No. El único texto es el borrador de consulta de julio de 2025. La EMA prevé entregar un texto final a la Comisión en el cuarto trimestre de 2026 S04 y, tras su taller de junio de 2026, está debatiendo un alcance más amplio S06.
¿Permite el Anexo 22 el machine learning en la fabricación GMP?
Sí, si el modelo es estático y determinista y cumple las reglas de prueba y de funcionamiento del anexo S01. Los modelos que siguen aprendiendo, los modelos con salida probabilística, la IA generativa y los LLM no deberían usarse en aplicaciones GMP críticas según el borrador S01, un punto que ahora está en revisión S06.
¿Se pueden usar LLM o IA generativa en GMP?
Según el borrador de julio de 2025, no en aplicaciones críticas; en las no críticas, sí, con personal cualificado y formado responsable del resultado S01. Los comentarios de la consulta apoyaron permitirlos y el grupo de redacción de la EMA lo ha debatido, aunque persisten dudas S06.
¿Qué dice la FDA sobre la IA en la fabricación de medicamentos?
Su borrador de guía de enero de 2025, que sigue siendo un borrador el 2 de noviembre de 2026 S12, pide una evaluación de credibilidad proporcional al riesgo del modelo, a partir de la influencia del modelo y de la consecuencia de la decisión, y un mantenimiento del ciclo de vida dentro de la gestión de cambios del fabricante S09. La IA en fabricación también debe cumplir las normas CGMP S09.
¿Cómo se valida un modelo de IA en GMP?
Según el borrador del Anexo 22: un uso previsto documentado, criterios de aceptación fijados antes de la prueba y al menos tan buenos como los del proceso sustituido, un conjunto de prueba independiente y bloqueado, revisión de las variables, umbrales de confianza y, en operación, control de cambios y monitorización de la deriva S01. El borrador de la FDA y la ICH Q14 piden lo mismo en lo esencial: datos de prueba independientes, criterios predefinidos y comprobaciones continuas del rendimiento S09 S19.
¿Es la IA en la fabricación farmacéutica de alto riesgo según el Reglamento de IA de la UE?
No por defecto, a nuestro entender: la fabricación no es un uso del Anexo III, pero un componente de seguridad de una máquina basado en IA puede ser de alto riesgo a través del Anexo I S22. Esas normas se aplican desde el 2 de agosto de 2028 tras el AI Omnibus S25.
Qué no pudimos verificar
- Cuándo se adoptarán el Anexo 22, el Anexo 11 y el Capítulo 4, y si antes habrá un segundo borrador o una nueva consulta. No existe ninguna fecha oficial posterior al informe del taller.
- Cómo tratará un Anexo 22 final los modelos adaptativos, probabilísticos y generativos, y cómo funcionaría la independencia de las pruebas en un modelo que se reentrena continuamente.
- Si la FDA finalizará su guía y qué se hizo con los comentarios a su documento de 2023 sobre fabricación.
- El contenido de la guía ISPE GAMP AI y de GAMP 5, que no leímos, y el documento ICH de 2011 que sustenta las clases de impacto del modelo alto, medio y bajo, citado aquí de segunda mano.
- Ningún texto de un regulador da un tamaño mínimo del conjunto de prueba, un umbral numérico de aceptación ni un umbral de confianza para un modelo GMP.
- Que un equipo concreto de planta con IA sea de alto riesgo según el Reglamento de IA depende de legislación de producto que no analizamos.
Fuentes
- S01 European Commission; drafted by the EMA GMDP Inspectors Working Group in cooperation with PIC/S, EudraLex Volume 4, Annex 22: Artificial Intelligence (draft for stakeholder consultation). European Commission, DG SANTE, consultation document (July 2025), 2025 (documento de un regulador).
- S02 European Commission, DG SANTE, Stakeholders’ consultation on EudraLex Volume 4: Chapter 4, Annex 11 and new Annex 22. health.ec.europa.eu consultation page, 2025 (documento de un regulador).
- S03 European Commission, DG SANTE, EudraLex Volume 4: Good Manufacturing Practice guidelines (index page). health.ec.europa.eu, 2026 (documento de un regulador).
- S04 European Medicines Agency, GMDP Inspectors Working Group, The 3-year work plan for the GMDP Inspectors Working Group, January 2026 to December 2028. EMA work plan, 2026 (documento de un regulador).
- S05 European Medicines Agency, Good manufacturing practice: Multistakeholder workshop on expert contributions to artificial intelligence guidance development (Annex 22). EMA event page (workshop 30 June to 1 July 2026), 2026 (documento de un regulador).
- S06 European Medicines Agency, Report: Multistakeholder workshop on expert contributions to artificial intelligence guidance development (Annex 22), EMA/156789/2026. EMA report, first published 2 October 2026, 2026 (documento de un regulador).
- S07 European Commission; EMA GMDP Inspectors Working Group and PIC/S Committee, EudraLex Volume 4, Annex 11: Computerised Systems (revised draft for stakeholder consultation). European Commission, DG SANTE, consultation document (July 2025), 2025 (documento de un regulador).
- S08 European Commission; EMA GMDP Inspectors Working Group and PIC/S Committee, EudraLex Volume 4, Chapter 4: Documentation (revised draft for stakeholder consultation). European Commission, DG SANTE, consultation document (July 2025), 2025 (documento de un regulador).
- S09 US Food and Drug Administration (CDER with CBER, CDRH, CVM, OCE, OCP, OII), Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products. Draft guidance for industry and other interested parties. FDA draft guidance, January 2025, docket FDA-2024-D-4689, 2025 (documento de un regulador).
- S10 US Food and Drug Administration, CDER, Artificial Intelligence in Drug Manufacturing. Discussion paper. FDA CDER discussion paper (March 2023), docket FDA-2023-N-0487, 2023 (documento de un regulador).
- S11 US Food and Drug Administration, CDER, Artificial Intelligence for Drug Development (CDER web page). fda.gov, content current as of 05/01/2026, 2026 (documento de un regulador).
- S12 US Food and Drug Administration, Considerations for the Use of Artificial Intelligence To Support Regulatory Decision-Making for Drug and Biological Products (guidance landing page). fda.gov guidance page, content current as of 01/06/2025, 2025 (documento de un regulador).
- S13 Office of the Federal Register (data); BioprocessUpdates research desk (queries), Federal Register API search record for FDA artificial intelligence documents (desk search, 2026-11-02). federalregister.gov API, 2026 (documento de un regulador).
- S14 US Food and Drug Administration, Considerations for the Use of Artificial Intelligence To Support Regulatory Decision-Making for Drug and Biological Products; Draft Guidance for Industry; Availability (Federal Register notice 2024-31542). Federal Register 90(4), 7 January 2025, pp. 1157 a 1159, 2025 (documento de un regulador).
- S15 European Medicines Agency and US Food and Drug Administration, Guiding principles of good AI practice in drug development. EMA and FDA joint document, January 2026 (first published on the EMA site 14/01/2026), 2026 (documento de un regulador).
- S17 International Council for Harmonisation (ICH) Expert Working Group, ICH Q9(R1) Quality Risk Management. ICH harmonised guideline, Step 4, adopted 18 January 2023, 2023 (documento de un regulador).
- S18 European Medicines Agency, CHMP and CVMP, Reflection paper on the use of Artificial Intelligence (AI) in the medicinal product lifecycle, EMA/CHMP/CVMP/83833/2023. EMA reflection paper, final version adopted by CHMP 9 September 2024, 2024 (documento de un regulador).
- S19 International Council for Harmonisation (ICH) Expert Working Group, ICH Q14 Analytical Procedure Development. ICH harmonised guideline, adopted 1 November 2023, 2023 (documento de un regulador).
- S20 International Council for Harmonisation (ICH) Expert Working Group, ICH Q13 Continuous Manufacturing of Drug Substances and Drug Products. ICH harmonised guideline, adopted 16 November 2022, 2022 (documento de un regulador).
- S21 U.S. Food and Drug Administration (CDER, CVM, ORA), Guidance for Industry. PAT, A Framework for Innovative Pharmaceutical Development, Manufacturing, and Quality Assurance. FDA guidance for industry, September 2004, 2004 (documento de un regulador). Publicado antes de 2015.
- S22 European Parliament and Council of the European Union, Regulation (EU) 2024/1689 laying down harmonised rules on artificial intelligence (Artificial Intelligence Act). Official Journal of the European Union L, 12.7.2024, 2024 (documento de un regulador).
- S23 European Commission, DG CONNECT, AI Act (Commission policy page: regulatory framework for AI). digital-strategy.ec.europa.eu, 2026 (documento de un regulador).
- S24 European Commission, DG CONNECT, AI Omnibus enters into force (Commission news article, 27 July 2026). digital-strategy.ec.europa.eu, 2026 (documento de un regulador).
- S25 European Parliament and Council of the European Union, Regulation (EU) 2026/1744 amending Regulations (EU) 2024/1689, (EU) 2018/1139 and (EU) 2023/1230 (Digital Omnibus on AI). Official Journal of the European Union L, 24.7.2026, 2026 (documento de un regulador).
- S26 ISPE (International Society for Pharmaceutical Engineering), ISPE GAMP Guide: Artificial Intelligence (public product page and table of contents). ISPE guidance document, published July 2025, 290 páginas, 2025 (organismo del sector, no regulador). Se leyó la página web pública; la guía en sí no se leyó.
- S28 Pharmaceutical Inspection Co-operation Scheme (PIC/S), PIC/S publications list and news page. picscheme.org, 2026 (documento de un regulador).
- S29 Pharmaceutical Inspection Co-operation Scheme (PIC/S), PIC/S Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments (PI 041-1). PIC/S guidance for inspectors, in force 1 July 2021, 2021 (documento de un regulador).
- S30 O’Connor TF et al., An examination of process models and model risk frameworks for pharmaceutical manufacturing. International Journal of Pharmaceutics: X 8:100274, 2024. Afiliaciones: personal de la US FDA (CDER, CBER), la EMA y la ANSM que escribe a título personal; el descargo de responsabilidad indica que no representa la política de la FDA.